
Par Patrick Pla, Université Paris-Saclay
Thérapies géniques
La thérapie génique consiste à modifier le patrimoine génétique des cellules d’un individu dans le but de soigner une maladie, souvent d’origine génétique mais pas seulement.
Définition et principes de la thérapie génique
La thérapie génique vise à corriger une anomalie génétique responsable d’une maladie ou à donner de nouvelles fonctions thérapeutiques aux cellules d’un patient. Le principe général consiste à introduire, corriger ou supprimer un ou plusieurs gènes dans les cellules du patient, grâce à des techniques de biologie moléculaire et des vecteurs (souvent des virus désactivés).
Plusieurs stratégies peuvent être envisagées :
- Ajouter dans le génome un gène fonctionnel ou corriger un gène muté. La technique CRISPR/Cas9 d’édition du génome facilite grandement cette deuxième stratégie (utilisé par exemple en 2025 pour corriger un seul nucléotide muté dans un cas de déficit en carbamoyl-phosphate synthétase-1, une maladie très rare et souvent mortelle qui provoquent une accumulation d’ammoniac dans l’organisme (Musunuru et al., 2025)
- Faire exprimer des molécules qui vont inhiber l’expression d’un gène pathogène (comme des ARN interférents)
- Ajouter un gène synthétique pour doter les cellules d’une nouvelle fonction utile (par exemple, reconnaissance de cellules tumorales par les CAR-T, voir plus loin).

Le principal danger de la méthode CRISPR/Cas9 est constitué par la formation de mutations ailleurs dans le génome qu’à l’endroit prévu. Des variantes avec une réduction de l’édition de l’ADN hors cible ont été développées, bien qu’elles réduisent simultanément l’efficacité de l’édition (Kim et al., 2020; Kleinstiver et al., 2016; Slaymaker et al., 2016).
Les méthodes d’application
On distingue deux grands types de thérapie génique :
- In vivo : Le gène thérapeutique est directement transféré dans l’organe cible du patient (par injection par exemple), via un vecteur viral. Ce sont les cellules du patient déjà présentes dans le corps qui vont être modifiées.
- Ex vivo : On prélève des cellules (par exemple des cellules souches ou des lymphocytes T) chez le patient, on les modifie génétiquement au laboratoire à l’aide d’un vecteur (le plus souvent viral), puis les cellules corrigées sont réinjectées au patient. La thérapie génique est alors associée à la thérapie cellulaire.

Exemples d’applications
La thérapie génique a permis des succès marquants dans certaines maladies génétiques rares, comme l’amaurose congénitale de Leber (maladie de la rétine). On l’utilise aussi pour traiter certains cancers via des cellules CAR-T (lymphocytes T du patient modifiés pour reconnaître et attaquer les cellules tumorales). 4.000 patients ont bénéficié de cette thérapie en France entre 2019 et 2024.

Grâce au récepteur CAR, les lymphocytes T modifiés reconnaissent les cellules tumorales de façon indépendante du complexe majeur d’histocompatibilité (CMH), ce qui permet de contourner certains mécanismes d’échappement immunitaire des tumeurs. Sources : https://www.gustaveroussy.fr/fr/les-cellules-car-t et https://bpsbioscience.com/custom-car-t-cell-development
Développons l’exemple de la thérapie génique contre l’amaurose congénitale de Leber (ACL), une maladie dégénérative de la rétine qui touche un nourrisson sur 50 000 chaque année et provoque une cécité sévère. Les traitements de thérapie génique pour l’ACL ont d’abord été développés chez le chien. Forts du succès de ces traitements, les protocoles ont été adaptés et appliqués à des essais cliniques de thérapie génique chez l’humain. L’ACL est causée par des altérations des cellules photoréceptrices (bâtonnets et cônes) dues à des mutations génétiques. Un gène en particulier, RPE65, a été la cible privilégiée des thérapies géniques. La protéine codée par le gène RPE65 métabolise le rétinol, une forme de vitamine A qui permet de sythétiser les pigments photorécepteurs qui permettent aux bâtonnets et aux cônes de la rétine de détecter la lumière et de transmettre des signaux électriques au cerveau. Lors d’un des premiers essais, de jeunes adultes présentant des anomalies du gène RPE65 ont reçu des injections du gène normal incorporé dans un vecteur viral AAV. Plusieurs mois après un seul traitement, de nombreux patients, bien que toujours légalement aveugles, pouvaient détecter la lumière, et certains pouvaient lire les lignes d’un tableau optométrique. La thérapie a été particulièrement efficace chez les enfants (Russell et al., 2017).
Autre exemple, la thérapie génique Casgevy de la β-thalassémie ou de la drépanocytose dûes à des mutations dans la séquence de la β-globine.
La stratégie consiste en une réactivation de l’expression de l’hémoglobine foetale (qui ne possède pas de sous-unité β (défectueuse chez les patients) mais une sous-unité γ qui est fonctionnelle) en inhibant l’expression de l’inhibiteur BCL11A. Cela s’effectue grâce à l’édition génique CRISPR/Cas9 ciblant un enhancer spécifique du gène BCL11A dans les cellules souches hématopoïétiques prélevées chez le patient. On utilise un ARN guide pour diriger l’endonucléase Cas9 vers la région amplificatrice (enhancer) érythroïde située dans l’intron 2 du gène BCL11A, essentielle à son expression dans la lignée des globules rouges (Frangoul et al., 2021).

(A) Transition du type d’hémoglobine au cours du développement : Avant la naissance, l’hémoglobine fœtale (HbF, composée de notamment de sous-unités γ) est majoritaire. Après la naissance, l’expression du facteur de transcription BCL11A augmente, ce qui réprime la production de chaînes γ et permet la synthèse d’hémoglobine adulte (HbA, composée notamment de sous-unités β). Ce changement explique l’apparition des symptômes à la naissance (et pas avant) dans les maladies comme la drépanocytose (SCD) et la β-thalassémie (TDT), dues à un défaut de la β-globine.
(B) Principe de l’édition génique ciblée : La thérapie Casgevy utilise l’outil CRISPR/Cas9 pour inactiver spécifiquement une région régulatrice (enhancer) du gène BCL11A dans les cellules souches sanguines du patient. L’ARN guide (gRNA) oriente Cas9 vers la séquence cible, proche du site de liaison du facteur GATA1, ce qui inhibe l’expression de BCL11A dans la lignée érythroïde. Cela lève la répression sur la chaîne γ et réactive la production d’HbF dans les globules rouges. Source : https://www.nejm.org/doi/full/10.1056/NEJMoa2031054
Plus généralement, de nombreux essais cliniques visent des pathologies diverses : maladies monogéniques (mucoviscidose, drépanocytose, etc.), cancers, maladies infectieuses, maladies ophtalmiques et maladies cardiovasculaires. Contrairement à ce qu’on pourrait penser (en relation avec l’exposition médiatique du Téléthon), les maladies monogéniques ne concernent qu’une minorité des tests thérapeutiques réalisés par thérapie génique.
Limites et risques
Si cette approche est très prometteuse, elle présente aussi des limites et des risques :
- L’innocuité des vecteurs viraux : parfois, le matériel génétique peut s’intégrer à un endroit inapproprié et provoquer par exemple une activation de proto-oncogènes (risque de cancer). C’est ce qui est arrivé par exemple lors de la première thérapié génique testée contre l’X-SCID ou déficit immunitaire sévère lié à l’X à l’Hopital Cochin de Paris. L’insertion du vecteur viral avait provoqué des leucémies. Depuis, un meilleur vecteur a été développé.
- Réponse immunitaire contre les vecteurs ou contre la protéine produite.
- Efficacité durable dans le temps pas toujours garantie.
- Questions éthiques importantes, surtout chez l’homme, concernant les modifications transmissibles à la descendance (interdites par la loi actuelle).
En résumé, la thérapie génique est une thérapie innovante qui vise à corriger ou compenser des déficits génétiques au sein des cellules de l’organisme. Elle ouvre des perspectives majeures pour le traitement de maladies jusqu’ici incurables, mais reste strictement encadrée et continue d’évoluer grâce aux progrès des biotechnologies et de la recherche médicale.
Thérapies cellulaires

Les cellules souches pluripotentes induites iPS sont générées à partir de cellules différenciées. Cela implique de remonter au sommet dans le diagramme de Waddington. Le fait que mis dans un environnement favorable, un génome de cellules différenciées puisse fonctionner dans une cellule redevenu pluripotente était d’une certaine manière prédit par les expériences de clonage de John Gurdon vus plus haut. Il n’est donc pas étonnant que le Prix Nobel de Médecine de 2012 a été attribué conjointement à John Gurdon et à Shinya Yamanaka qui a mis au point la technique pour obtenir des cellules iPS.
Les cellules iPS sont obtenues en faisant surexprimer une combinaison de facteurs de transcription : Oct4, Sox2 que nous avons déjà évoqués et aussi Klf4 et c-Myc. Les vecteurs d’expression de ces gènes sont introduits dans les cellules par des rétrovirus (la méthode la plus utilisée mais qui pose problème en thérapie cellulaire à cause de l’intégration des transgènes dans le genome), des adénovirus ou des épisomes (Wang et al., 2019).

Trois de ces quatre facteurs (Oct4, Sox2 et Klf4) sont considérés comme des facteurs de transcription pionniers, c’est-à-dire qu’ils peuvent se fixer sur des séquences cibles sur de l’ADN même au sein d’un nucléosome et sont capables d’outrepasser une forme répressive de la chromatine (Koche et al., 2011; Soufi et al., 2015). La fixation de ces trois facteurs facilite la fixation de c-Myc qui peut alors agir.

Les profils épigénétiques changent au cours de la production des cellules iPS avec un profil de méthylation et d’acétylation qui ouvre la chromatine (Krishnakumar et al., 2013). Par exemple, Klf4 recrute l’histone acetyltransférase p300 (Dai et al., 2014). Il y a un effacement de la « mémoire épigénétique » de la cellule différenciée. Cet effacement n’est toutefois pas complet comme le montre les variabilités entre lignées de cellules iPS provenant du même patient donc indépendante du génotype.
Lors de l’établissement des cellules iPS, il est clair que l’intérêt n’est pas tant de les obtenir en tant que tels mais de pouvoir générer un type cellulaire différent de celui des cellules qui ont été prélevées initialement. Il existe maintenant de très nombreux protocoles qui permettent d’activer les RRG souhaités pour aboutir aux cellules différenciées d’intérêt.
L’un des premiers effets de l’application des protocoles de différenciation aux cellules iPS est bien entendu l’extinction de l’expression des gènes du réseau de régulation génique de la pluripotence comme OCT4 ou NANOG.

Le potentiel thérapeutique des iPS est ainsi important.

La culture des cellules iPS est néanmoins délicate, même si les protocoles s’améliorent. Il existe notamment de l’instabilité génomique qui se manifeste par des aberrations chromosomiques, des duplications, des suppressions et des mutations ponctuelles qui s’accumulent au cours de la culture et de la différenciation des cellules. Ces altérations, souvent sélectionnées en raison d’avantages de croissance qu’elles confèrent, peuvent compromettre la sécurité des thérapies cellulaires dérivées de ces cellules en augmentant potentiellement le risque tumoral. De plus, cette instabilité affecte la capacité des hPSCs à se différencier de manière fiable, ce qui pose un problème majeur pour leur utilisation en recherche et en clinique. Il est donc crucial de surveiller étroitement l’intégrité génomique des hPSCs tout au long de leur préparation et utilisation.
En parallèle, les esais cliniques progressent. Deux essais cliniques indépendants publiés en 2025 démontrent la sécurité des greffes dopaminergiques dérivées de cellules souches (ES ou iPS selon l’essai) dans des patients atteints de la maladie de Parkinson. Des signaux d’amélioration motrice chez plusieurs patients, sans effets indésirables graves ont été observés sur ~18–24 mois de suivi (Tabar et al., 2025; Sawamoto et al., 2025). Des études de suivi utilisant l’imagerie (TEP) confirment que les cellules greffées produisent de la dopamine et s’intègrent partiellement au tissu cérébral, corrélant avec une meilleure fonction motrice chez certains patients.

En 2026, le Japon a accordé une « approbation conditionnelle et limitée dans le temps » pour un produit cellulaire dérivé d’iPS destiné au Parkinson, marquant la première autorisation réglementaire pour ce type de traitement dans ce domaine.
D’une manière générale, les défis sont nombreux et importants depuis la production des cellules jusqu’à leur insertion fonctionnelle dans le tissu du patient.

L’exemple de la production de cellules musculaires striées à partir de cellules souches induites
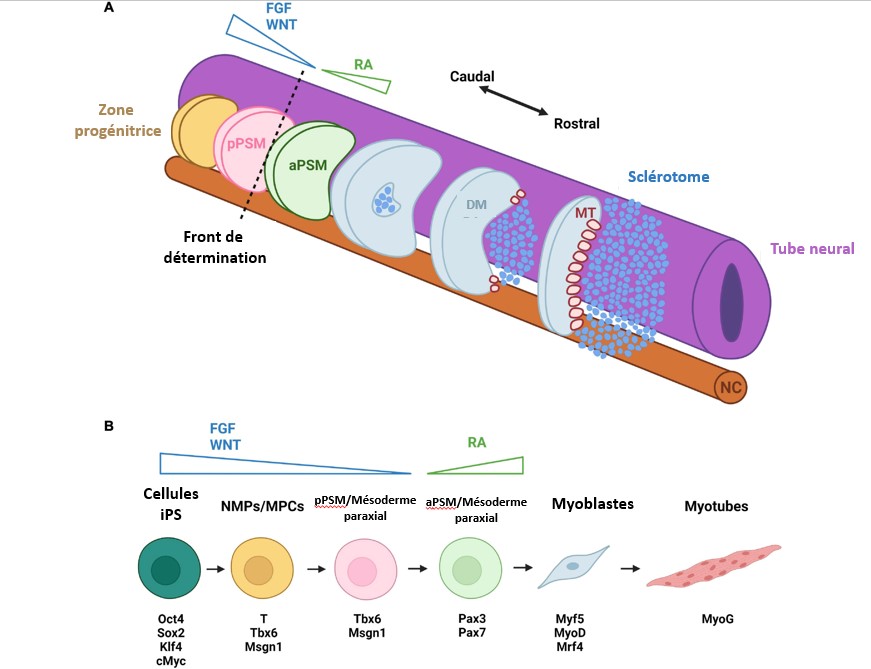
Les dérivations de cellules musculaires striées squelettiques à partir des cellules iPS humaines relèvent généralement de l’une des deux approches suivantes : l’utilisation de transgènes dans lesquelles les iPS sont directement reprogrammées dans des cellules progénitrices myogéniques par surexpression de facteurs de transcription spécifiques au muscle (Kodaka et al., 2017) ou l’administration de petites molécules, telles que des inhibiteurs de FGF2 et de GSK3β, qui activent ou inhibent les voies de signalisation myogéniques (Jiwlawat et al., 2018).
Les approches basées sur les transgènes génèrent des progéniteurs myogéniques à partir des iPS ou de leurs dérivés mésodermiques par surexpression transitoire ou constitutive de gènes-maîtres régulateurs de la myogenèse, tels que PAX7 ou MYOD1. La surexpression de gènes myogéniques exogènes a été réalisée par transfection d’ARNm, ainsi que par transduction avec des adénovirus ou des lentivirus. Grâce à ces méthodes, jusqu’à 90 % des cellules s’engagent dans une identité myogénique et peuvent se différencier en cellules progénitrices des cellules musculaires striées. L’utilisation de gènes rapporteurs de fluorescence co-exprimés avec des facteurs de transcription peut permettre une purification supplémentaire des cellules par tri cellulaire activé par fluorescence (FACS) (Rao et al., 2018). Alternativement, l’activation de facteurs de transcription endogènes (par exemple, PAX7) à l’aide de la méthodologie CRISPR/Cas9 peut conduire à une reprogrammation épigénétique stable des iPS et à la génération de cellules progénitrices myogéniques (Kwon et al., 2020). Les progéniteurs résultants dérivés à l’aide d’approches basées sur les transgènes survivent et sont fonctionnels lorsqu’ils sont implantés dans des souris immunodéprimées (Kwon et al., 2020), tandis que les tissus modifiés en 3D générés à partir de ces cellules peuvent devenir des muscles fonctionnels avec la capacité de survivre et de se contracter in vivo (Rao et al., 2018). Néanmoins, ces méthodes de différenciation ne reflètent pas un développement normal et malgré la capacité d’obtenir un grand nombre de progéniteurs myogéniques humains, les préoccupations réglementaires concernant la modification génétique des cellules peuvent limiter leur utilisation thérapeutique potentielle (Jiwlawat et al., 2018).
Une deuxième approche, connue sous le nom de différenciation dirigée, imite le développement myogénique par l’ajout séquentiel de petites molécules pour activer ou supprimer des voies de signalisation spécifiques. Par exemple, CHIR-99021 active la signalisation WNT via l’inhibition de GSK3β, LDN-193189 inhibe la signalisation BMP, et HGF et IGF1 activent leurs voies de signalisation respectives (Chal et al., 2016).
Les protocoles de différenciation dirigée nécessitent un temps de culture beaucoup plus long et présentent des rendements considérablement plus faibles et une plus grande hétérogénéité des cellules myogéniques par rapport aux méthodes basées sur les transgènes (Kodaka et al., 2017 ; Jiwlawat et al., 2018). La pureté des progéniteurs myogéniques peut être augmentée en triant les cellules à l’aide de marqueurs de surface cellulaire tels que CDH13 (Nalbandian et al., 2021), FGFR4 (Nalbandian et al., 2021), ERBB3 et NGFR. Cependant, l’utilisation de FACS diminue encore le rendement cellulaire. Des protocoles récents pour l’expansion et la cryoconservation de progéniteurs myogéniques dérivés de iPS triés par FACS peuvent offrir des moyens d’obtenir des quantités de cellules nécessaires pour des applications thérapeutiques (van der Wal et al., 2018).

(A) Courbes de prolifération de progéniteurs myogéniques dérivés de 15 lignées iPS dérivées de témoins sains ou de patients atteints de la maladie de Pompe (une maladie métabolique musculaire), cultivés dans un milieu de prolifération. Une ligne de tendance exponentielle a été tracée et un R2 a été calculé à partir de tous les points de données, qui ont montré des taux de prolifération similaires pour toutes les lignées cellulaires.
(B) Récupération des progéniteurs myogéniques de contrôle de la congélation. Les données sont des moyennes ± SD de trois cultures indépendantes.
(C) Durée moyenne du cycle cellulaire de toutes les lignées cellulaires indiquées en (A). Les données sont des moyennes ± SD de toutes les lignées cellulaires indiquées en (A).
(D) Après expansion pour le nombre de jours indiqué sur l’axe X, la différenciation des muscles squelettiques a été induite pendant 4 jours en passant au milieu de différenciation. L’indice de fusion a été quantifié après coloration pour le CMH et le Hoechst. Les valeurs individuelles des champs aléatoires par lignée cellulaire (n = 3 à 5 champs par lignée cellulaire) sont représentées sous forme de symboles. Les valeurs moyennes de toutes les lignées cellulaires par période d’expansion sont indiquées sous forme de lignes horizontales.
(E) Au jour 8 de différenciation, les myotubes ont encore maturé comme indiqué par l’immunomarquage du MHC (chaine lourde de la myosine), de la titine et de l’alpha-actinine, ainsi qu’un motif strié caractéristique et des contractions spontanées (visibles sur des vidéos). Les noyaux colorés au Hoechst sont en bleu. Source : https://www.cell.com/stem-cell-reports/fulltext/S2213-6711(18)30154-1
Des analyses transcriptomiques ont montré que les progéniteurs myogéniques dérivés de iPS sont immatures sur le plan du développement et arrêtés entre les stades des cellules souches musculaires embryonnaires et fœtales (Nayak et al., 2021). Néanmoins, ils peuvent fusionner avec succès dans des myotubes qui présentent des comportements fonctionnels clés des cellules différenciées, y compris la génération de flux transitoires de calcium et de force contractile et une réponse robuste à l’acétylcholine (Skoglund et al., 2014; Rao et al., 2018), bien qu’à des niveaux inférieurs par rapport aux myotubes humains primaires (Rao et al., 2018). De nouvelles avancées dans la maturité des cellules musculaires striées squelettiques dérivées des iPS conduiront à une meilleure modélisation des maladies humaines in vitro.
Autres exemples
Les stratégies de remplacement des cellules β des ilôts de Langerhans du pancréas sont très prometteuses comme option thérapeutique pour les patients atteints de diabète de type 1. Les progrès réalisés ces dix dernières années dans les protocoles de différenciation permettent désormais de générer des cellules β fonctionnelles, avec une production d’insuline dépendates du glucose et capables de rétablir le contrôle glycémique dans des modèles animaux précliniques et dans le cadre d’un essai clinique de phase I/II en cours chez des patients atteints de diabète de type 1 (Liu et al., 2021; Balboa et al., 2022; Du et al., 2022; Maxwell et al., 2022; clinicaltrials.gov ; NCT04786262).

Considérations éthiques
En France, il est interdit de générer des embryons pour la recherche et seuls des embryons surnuméraires d’un projet de fécondation in vitro pour un couple peuvent être utilisés (avec le consentemenent du couple). Il est aussi interdit de réimplanter des embryons qui auraient été modifiés, notamment génétiquement (par exemple par la méthode CRISPR/Cas9). Toutes les études doivent être autorisées au préalable par l’Agence de la Biomédecine.